医疗器械生产许可证与互联网信息服务资质 合规路径与质量认证体系解析
随着数字技术与医疗健康产业的深度融合,医疗器械行业正面临前所未有的合规挑战与机遇。从生产源头的许可证管理,到互联网信息服务的资质认证,再到贯穿全流程的质量认证体系,构成了医疗器械企业合法运营的核心框架。本文围绕医疗器械生产许可证、互联网信息服务资质以及质量认证类服务三大主线,系统解析相关资质要求与合规要点,为企业提供清晰的实践指引。
一、医疗器械生产许可证:准入基石与监管要点
医疗器械生产许可证是从事第二类、第三类医疗器械生产活动的法定前提。根据《医疗器械监督管理条例》,生产企业需具备与所生产产品相适应的生产场地、环境条件、生产设备及专业技术人员,并建立完善的质量管理体系。申请流程通常包括:提交申请材料(含营业执照、法定代表人身份证明、生产场地证明、质量手册等)、技术审评、现场核查(重点核查洁净车间、生产设备、检验能力)以及审批发证。许可证有效期为五年,有效期届满需延续注册。需要特别关注的是,生产许可证的核准范围必须与企业实际生产的产品类别、规格型号严格一致,超范围生产将面临严厉处罚。委托生产情形下,委托方与受托方均需取得相应资质,并签订明确的质量协议,确保责任可追溯。
二、互联网信息服务资质:数字时代的合规准绳
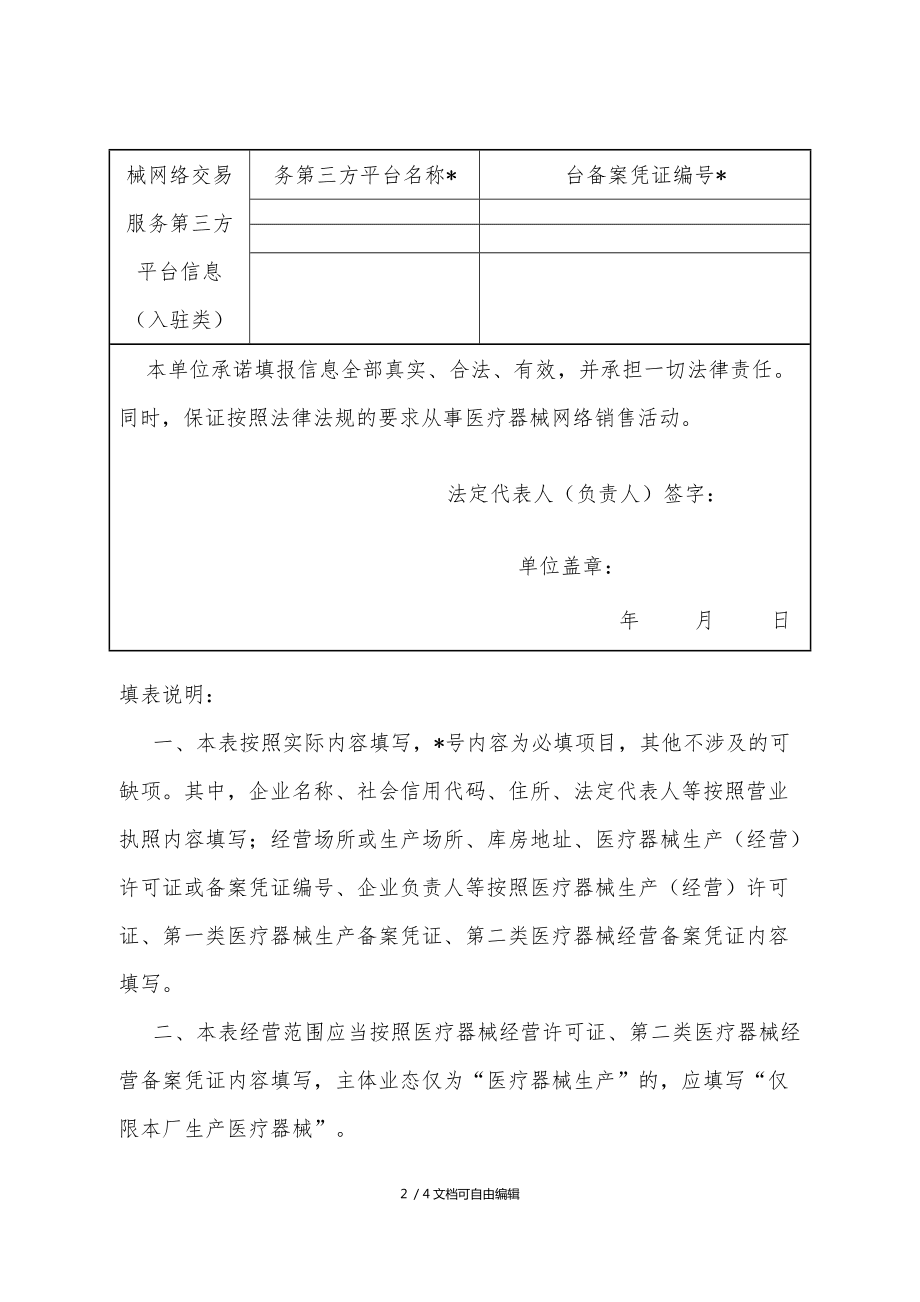
医疗器械企业通过互联网提供信息服务(如产品展示、健康资讯、在线咨询等),须取得互联网信息服务业务经营许可证(ICP许可证)或进行非经营性互联网信息服务备案,具体取决于服务是否涉及有偿经营。若企业通过自建网站或第三方平台销售医疗器械(第二类需备案,第三类需许可),还必须取得《互联网药品信息服务资格证书》和《医疗器械网络交易服务第三方平台备案凭证》或自营销售资质。实践中,企业常见的合规风险包括:未区分经营性与非经营性服务、信息服务内容超范围(如提供诊疗建议涉嫌非法行医)、未按要求公示资质信息等。建议企业在搭建线上平台前,先行梳理业务模式,明确所需资质路径,并建立内容审核机制,确保信息发布符合《互联网信息服务管理办法》《医疗器械网络销售监督管理办法》等规定。
三、质量认证类服务:构建全生命周期保障体系
质量认证是医疗器械企业提升管理水平、增强市场竞争力的关键手段。常见的认证体系包括:ISO 13485医疗器械质量管理体系认证(国际通用,强调风险管理与过程控制)、ISO 9001质量管理体系认证(通用基础)、以及针对特定市场的CE认证(欧盟)、FDA注册(美国)等。产品层面还需进行注册检验、临床评价(或豁免路径)及质量管理体系现场核查。企业应建立从设计开发、采购、生产、检验到销售、售后服务的全流程质量控制,尤其关注不良事件监测与再评价、唯一标识(UDI)实施等新监管要求。质量认证并非一劳永逸,需通过内部审核、管理评审及监管部门的飞行检查持续维护。选择具备资质的第三方认证机构,结合自身产品特点与目标市场,制定分阶段的认证策略,方能实现合规成本与运营效率的平衡。
四、四维协同:合规管理的系统化实践
生产许可证、互联网信息服务资质与质量认证体系并非孤立存在,而是相互支撑、协同作用的有机整体。生产许可证的现场核查以质量管理体系为基础;互联网信息服务中的产品信息展示须与注册证内容一致,避免虚假宣传;质量认证的持续改进则反向推动生产许可条件的动态满足。建议企业建立合规一体化管理机制,由质量管理部门统筹协调,定期开展跨部门的合规审视。关注法规动态(如《医疗器械管理法》立法进展、人工智能医疗器械等新业态的监管细则),借助专业第三方服务机构的力量,完成资质诊断、申报辅导与持续合规托管,降低试错成本。
综上,医疗器械生产许可证资质认证与互联网信息服务资质的合规管理,是企业稳健经营的必要条件。通过系统化地构建质量认证体系、明确互联网信息服务的边界与路径、严格守住生产许可底线,企业方能在严监管环境下实现可持续发展,为公众提供安全有效的医疗器械产品与服务。
如若转载,请注明出处:http://www.meeteamwork.com/product/43.html
更新时间:2026-10-24 15:29:44